资料时点:2026年7月25日。以下保留原稿当时的调查进展与制度语境;不表示2026年10月的最新进展。
研究者发起、机构支持、国家参与——怎样让只为一个患者设计的疗法既有机会,也有边界?
2025年3月,一名患有 Snijders Blok–Campeau 综合征的6岁女孩,在上海接受实验性脑部基因编辑,7天后因血栓性微血管病(TMA)死亡。
2026年7月,Science 与 Retraction Watch 披露了这项研究。相关动物实验此前发表于 Nature;女孩家庭据报道为疗法研发提供了超过80万美元;ClinicalTrials.gov 将项目登记为一项计划入组1人的早期Ⅰ期研究。[1][2][3][5]
一名儿童的离世首先是家庭无法挽回的损失。与此同时,这起事件也提出了一个不能只靠情绪回答的问题:
当一种疗法只为一名罕见病患者设计,企业缺少开发动力,而治疗窗口又可能迅速关闭时,医学创新应该通过什么制度进入人体?
这正是理解IIT的入口。
截至2026年7月25日的公开进展
上海交通大学医学院最近一次公开回应仍是7月24日所称“目前还在调查中”,尚未检索到新的正式调查结论。ClinicalTrials.gov 页面仍显示 Recruiting(招募中),状态最后核实时间为2025年3月,没有公开结果。Nature论文仍在线,未见针对本次人体试验披露发布的编辑说明。[3][4][5]
登记页面没有更新,不能单独证明机构内部或行政报告从未发生。后续仍应以正式调查和原始材料为准。
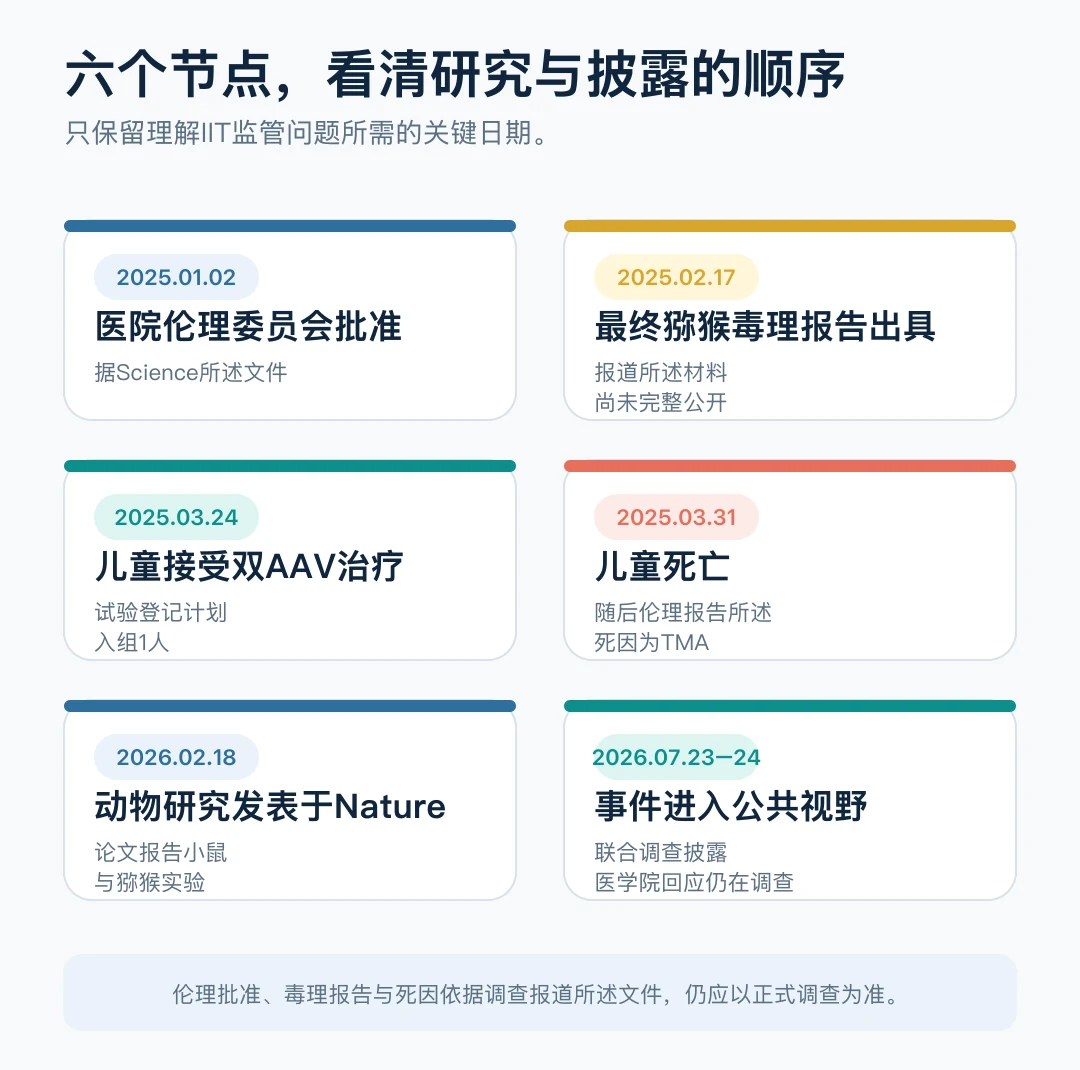
为便于理解研究实施、论文发表和事件公开之间的先后关系,可以先看六个关键节点:
一、IIT为什么值得鼓励
IIT是 investigator-initiated trial 的缩写,通常译为“研究者发起的临床研究”。
它的重要性在于,企业和研究者关注的问题并不完全相同。
企业更适合把能够标准化、规模化的产品推向市场;临床研究者则更容易发现那些患者很少、商业回报有限,却真实影响患者生活的问题。罕见病、旧药新用、手术优化、康复方案以及高度个体化的治疗,都离不开IIT。
中国2024年施行的《医疗卫生机构开展研究者发起的临床研究管理办法》,也将IIT定义为医疗卫生机构开展、不以药品或医疗器械产品注册为目的的临床研究。[6]
这一制度为大量非商业医学问题保留了研究空间。
但“IIT”主要说明谁提出了研究,并不自动说明风险高低。理解一项IIT,至少要分清三个问题:
- 谁提出科学问题?——研究者、医院还是企业;
- 谁承担申办者责任?——谁负责制剂质量、研究监查、安全报告和受试者保障;
- 谁在首次人体给药前进行审查?——机构委员会还是国家监管部门。
对常规诊疗方案比较和首次人体基因编辑,显然不能使用同一套门槛。
本案发生时:中国有哪些有效规则
女孩于2025年3月接受治疗。判断当时的制度环境,应以2025年3月已经生效的规则为准,而不能直接套用2026年新规。
| 生效时间 | 当时有效的主要规则 | 与本案相关的制度要求 |
|---|---|---|
| 2019年 | 《药品管理法》修订 | 如果项目属于药物临床试验,应向国家药监部门报送药学、质量、药理和毒理等资料,经批准或默示许可后开展。[9] |
| 2023年 | 《涉及人的生命科学和医学研究伦理审查办法》 | 新技术人体研究须事前伦理审查;研究实施前应上传国家医学研究登记备案信息系统;严重不良事件应立即报告伦理委员会并重新评估风险收益。[23] |
| 2024年10月1日 | 《医疗卫生机构开展研究者发起的临床研究管理办法》 | 确立机构主责、科学性审查、伦理审查、机构立项、国内登记公开、经费和全过程安全管理等要求。[6] |
| 2026年5月1日 | 《生物医学新技术临床研究和临床转化应用管理条例》 | 新设生物医学新技术国家备案和专业评估路径;本案发生时尚未施行,不能溯及既往。[7] |
这张表说明,2025年并不是只有伦理委员会一道程序,也不能简单概括为“没有监管”。当时至少有三层需要衔接的规则:
- 如果作为研究性药品管理,药物临床试验许可适用,研究目的是否商业化并不直接替代产品属性判断;
- 如果作为IIT管理,医疗机构是责任主体,须进行科学性审查、伦理审查和机构立项;依法应当办理行政审批或备案而未办理的,机构不得批准开展;
- 无论走哪条研究路径,涉及人的新技术研究都要接受伦理审查、跟踪审查和严重不良事件报告。
2024年IIT办法还要求,机构立项通过时,将研究信息、科学性审查意见、伦理审查意见和机构审核意见上传国家医学研究登记备案信息系统,相关信息原则上向社会公开。[6]
本案虽然登记在ClinicalTrials.gov,但境外登记并不能直接回答是否同时完成了中国国家医学研究登记备案信息系统的上传。现有公开资料尚不足以确认这一点,正式调查可以对此作出说明。
同一IIT管理办法第十二条还要求,以生物医学技术等为干预措施的临床研究,应当使用已经批准上市的药品、医疗器械,并在获批范围或临床应用指导原则内开展。[6]
因此,本案值得由正式调查进一步说明:这项为单一患者定制的双AAV体内基因编辑研究,当时依据何种制度完成监管属性认定,又经过了哪些机构内外审查。
更准确的说法是:当时已有药品、IIT和伦理规则,但尚未建立2026年以后专门针对生物医学新技术的国家路径。真正需要厘清的是,这项技术在既有规则中被归入哪一类,以及各层程序实际上如何履行。
提出这些问题,并不是预先认定任何个人或机构违法,而是为了厘清高风险IIT怎样获得稳定、可重复的合法路径。
二、国际比较:IIT背后有三条监管路径
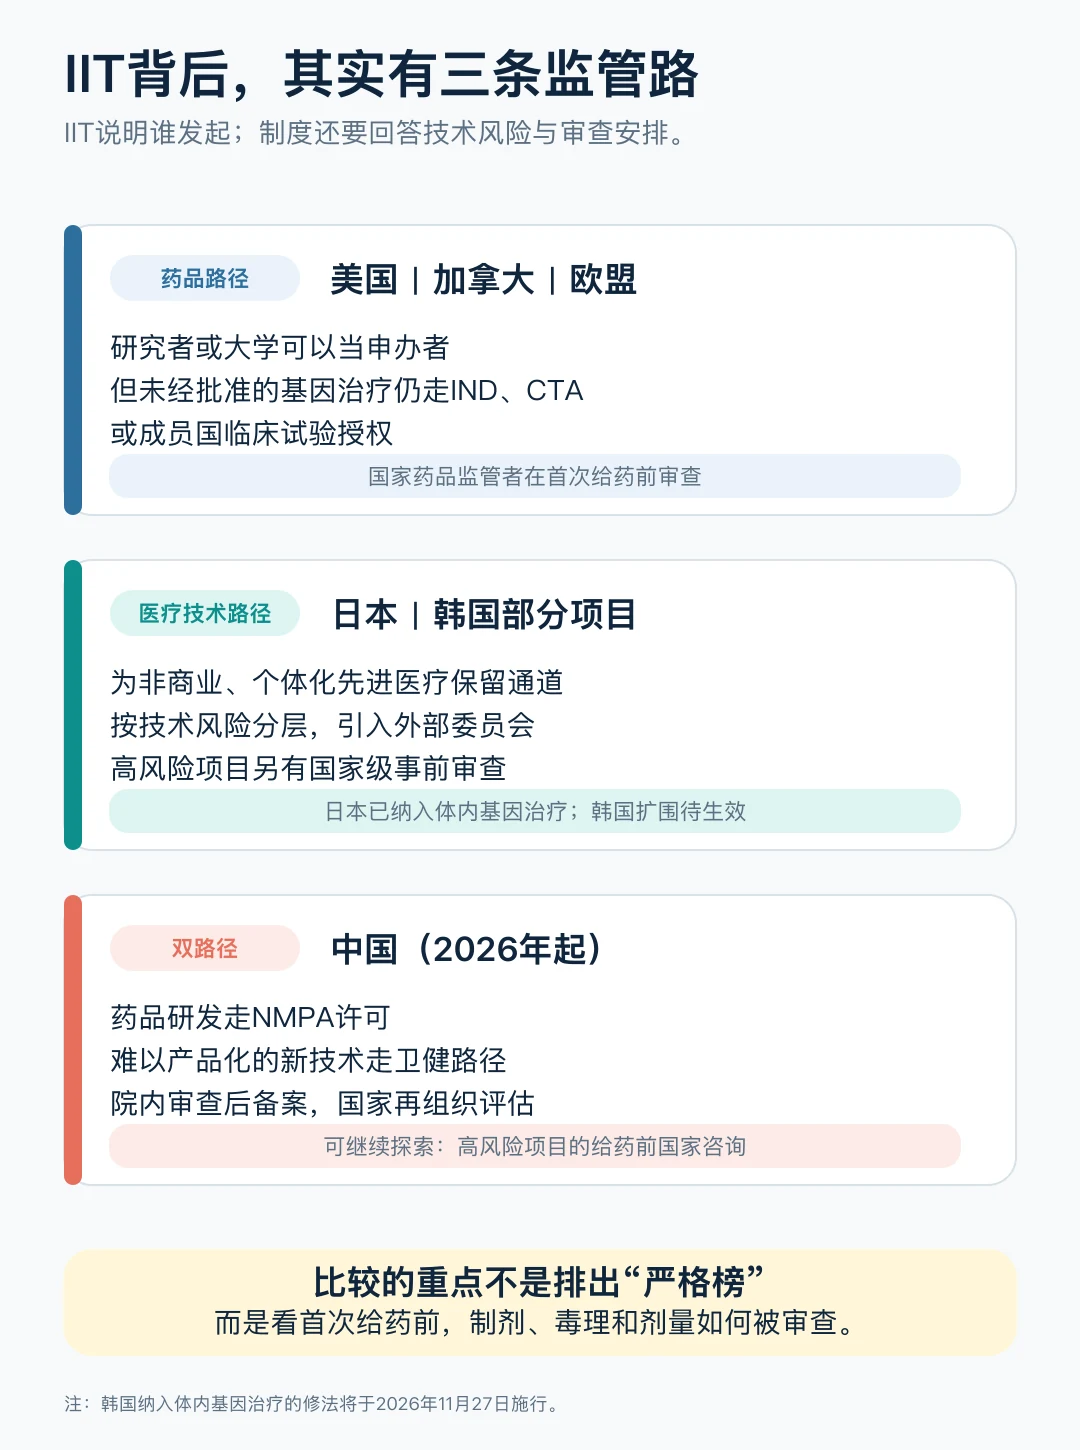
| 制度架构 | 代表地区 | IIT的作用 | 首次人体给药前的主要安排 |
|---|---|---|---|
| 研究性药品路径 | 美国、加拿大、欧盟 | 研究者或大学可以担任申办者,但承担完整申办责任 | 未获批基因治疗通常须取得IND、CTA或成员国临床试验授权 |
| 先进医疗技术路径 | 日本;韩国部分项目 | 为非商业、个体化先进医疗保留通道,同时按风险分级 | 外部专业委员会和国家部门参与,高风险项目要求更高 |
| 双路径 | 中国2026年以后 | 可产品化项目走药品路径,部分难以产品化的创新走生物医学新技术路径 | 药品由NMPA许可;新技术经院内审查、国家备案和后续专业评估 |
这三种制度没有简单的优劣排序。
药品路径的优势是产品质量和国家审查边界清楚,代价是成本高、周期长;医疗技术路径能够回应单患者和非商业需求,难点是如何保证“技术”路径同样具备药学、毒理和长期随访能力。
真正值得比较的不是哪个国家“最严格”,而是:
制度能否让创新者提出方案,同时让不依赖项目成功的人独立判断风险。
三、北美、欧盟与澳大利亚:研究者可以成为申办者
美国:成功、失败与改革
在美国,医生可以同时担任申办者和研究者。但这意味着责任叠加,而不是责任减少:研究者需要承担FDA申报、制剂资料、研究监查和安全报告等申办者义务。[10][11]
未经批准的基因治疗通常要提交IND。即使只有一名患者,也可以使用单患者扩展使用IND;非紧急情况下仍需FDA授权、IRB审查和知情同意。[10][12]
2025年接受个体化碱基编辑的“Baby KJ”是一个有启发性的例子。KJ患有早期死亡风险很高的CPS1缺乏症,治疗通过单患者扩展使用IND获得授权,并设置多学科监督和分阶段给药。论文同时明确承认,发表时随访仍短,长期安全性和有效性尚不确定。[12][22]
这个案例提供的制度经验,是把研发、伦理、产品审查和后续给药决定分给不同主体。
但美国基因治疗监管同样是在失败中演进的。
1999年,18岁的Jesse Gelsinger在宾夕法尼亚大学一项学术性基因转移研究中死亡。后续调查发现的问题不只涉及腺病毒载体引发的严重免疫反应,还包括严重不良事件报告、知情同意、试验监查和研究者利益冲突。事件推动美国加强基因治疗不良事件报告、信息共享和公共监督。[24]
把Jesse与Baby KJ放在一起,并不是要用一项失败抵销一项成功,而是说明:国家许可和机构审查不能消除未知,制度真正能够积累的,是把失败及时报告、独立复核并转化为后续研究规则的能力。
加拿大与欧盟:学术申办者仍承担产品责任
加拿大采取相似思路:个人研究者和大学可以成为申办者,但未经批准的药物、生物制品或基因治疗,通常仍须在开始前向加拿大卫生部提交CTA。[13]
欧盟则把基因治疗纳入先进治疗药品(ATMP)体系。自2025年1月31日起,欧盟和欧洲经济区临床试验统一通过CTIS运行;学术和非商业申办者同样接受成员国临床试验授权。[14][15]
欧盟也为高度个体化ATMP保留“医院豁免”,但它是受成员国条件约束的特殊临床使用机制,并不等于可以跳过临床试验授权。[16]
欧美制度提供的主要启示是:
IIT可以改变申办者是谁,却不必降低研究性产品的质量标准。
澳大利亚:通知型路径中的分布式监督
澳大利亚为研究性产品路径提供了一个不同版本。使用未经批准的基因、细胞或组织治疗开展临床试验,需要进入临床试验通知(CTN)或临床试验批准(CTA)程序。CTA由治疗用品管理局(TGA)审阅有限的科学资料;CTN则属于通知制度,TGA在收到通知时并不评价整套试验数据,主要科学、风险收益和伦理判断由人体研究伦理委员会(HREC)及实施机构承担,澳大利亚申办者负责确保各项许可到位。[25][26]
这并不意味着基因治疗只需“备案即可”。如果病毒载体等构成转基因生物,项目通常还要经过机构生物安全委员会,并根据载体释放和传播风险取得基因技术监管办公室(OGTR)的许可。澳大利亚的经验说明,国家逐项事前审评不是唯一模式;通知、专业伦理审查、机构责任和基因技术专项许可也可以形成分布式监督,但前提是每个主体的职责和能力足够清楚。[27]
四、日本和韩国:为个体化技术建立专门通道
日本和韩国更接近中国面对的现实:如何让难以商业化的先进医疗技术,在医院体系中获得一条国家认可的研究路径。
日本:把体内基因治疗纳入最高风险类别
2025年5月31日起,日本修订《再生医疗等安全性确保法》,把体内基因治疗、体内基因组编辑等使用核酸的医疗技术正式纳入法律范围。[17]
官方规则将特定核酸技术列入最高风险的第一种再生医疗等技术。项目须经过具有第三方性的特定认定委员会审查,计划事前提交厚生劳动大臣,并设置90日实施限制期,供国家听取专业意见、确认安全性和要求修改。[18][19]
日本制度值得借鉴的地方,是它没有因为项目非商业或高度个体化,就放弃机构之外的专业审查;同时又没有要求所有单患者技术都完全复制商业药品开发。
韩国:制度边界仍在继续扩展
韩国的先进再生医疗制度要求医疗机构先取得相应资格,研究计划接受国家审议委员会审查,高风险项目还须获得韩国食品医药品安全处批准,并设置不良事件报告和长期随访安排。[20]
截至2026年7月25日,韩国现行法律的相关定义仍主要围绕人体细胞展开。2026年5月通过的修法已加入“遗传物质等”,以覆盖体内基因治疗,但要到 2026年11月27日 才施行。[21]
日本已经完成扩围,韩国正在过渡,中国也在2026年启用新的生物医学新技术制度。这说明各国都在认真面对同一个新问题:
当基因治疗从“改造细胞再输回人体”,发展到“把编辑工具直接送进人体”,原有制度需要随技术共同演进。
五、中国新规带来了哪些进步
本案发生在2025年3月。2026年5月1日起施行的《生物医学新技术临床研究和临床转化应用管理条例》不溯及既往,不能直接用于判断本案。[7]
但新规是中国为非商业先进医疗技术建立制度通道的重要一步。
它明确要求:
- 由符合条件的三级甲等医疗机构实施;
- 经过学术审查和伦理审查;
- 审查通过后5个工作日内向国家卫生健康部门备案;
- 国家可对已备案研究组织专业评估,要求暂停、修改或终止;
- 发生严重不良反应后暂停研究、重新伦理评估并向国家报告;
- 不得向受试者收取研究相关费用;
- 原始记录原则上保存30年。[7]
配套界定原则一方面保留以产品注册为目标的药品监管路径,另一方面也为高度个体化、尚未或难以开发成药品的技术留下空间,并将病毒载体基因治疗、利用AAV等载体进行体内基因编辑的技术纳入属性判断范围。[8][9]
这套制度值得肯定,因为它没有把罕见病创新简单推回商业市场,而是承认医院和研究机构也能成为医学技术创新主体。
下一步可以考虑的,是为少数特别高风险的项目增加“风险触发型前置审查”:
- 首次人体使用;
- 体内基因组编辑;
- 双病毒载体或高载体剂量;
- 中枢神经系统等关键器官给药;
- 儿童受试者;
- 不可逆或可能长期持续的生物学改变。
满足多个条件时,无论项目被称为IIT、药品研究还是生物医学新技术,都可在给药前进入国家级药学、毒理、临床和伦理联合咨询或审查。
这不是照搬FDA,而是在中国已经建立的新技术路径上,进一步强化与风险相称的支持和把关。
六、推动事实澄清,需要六类材料
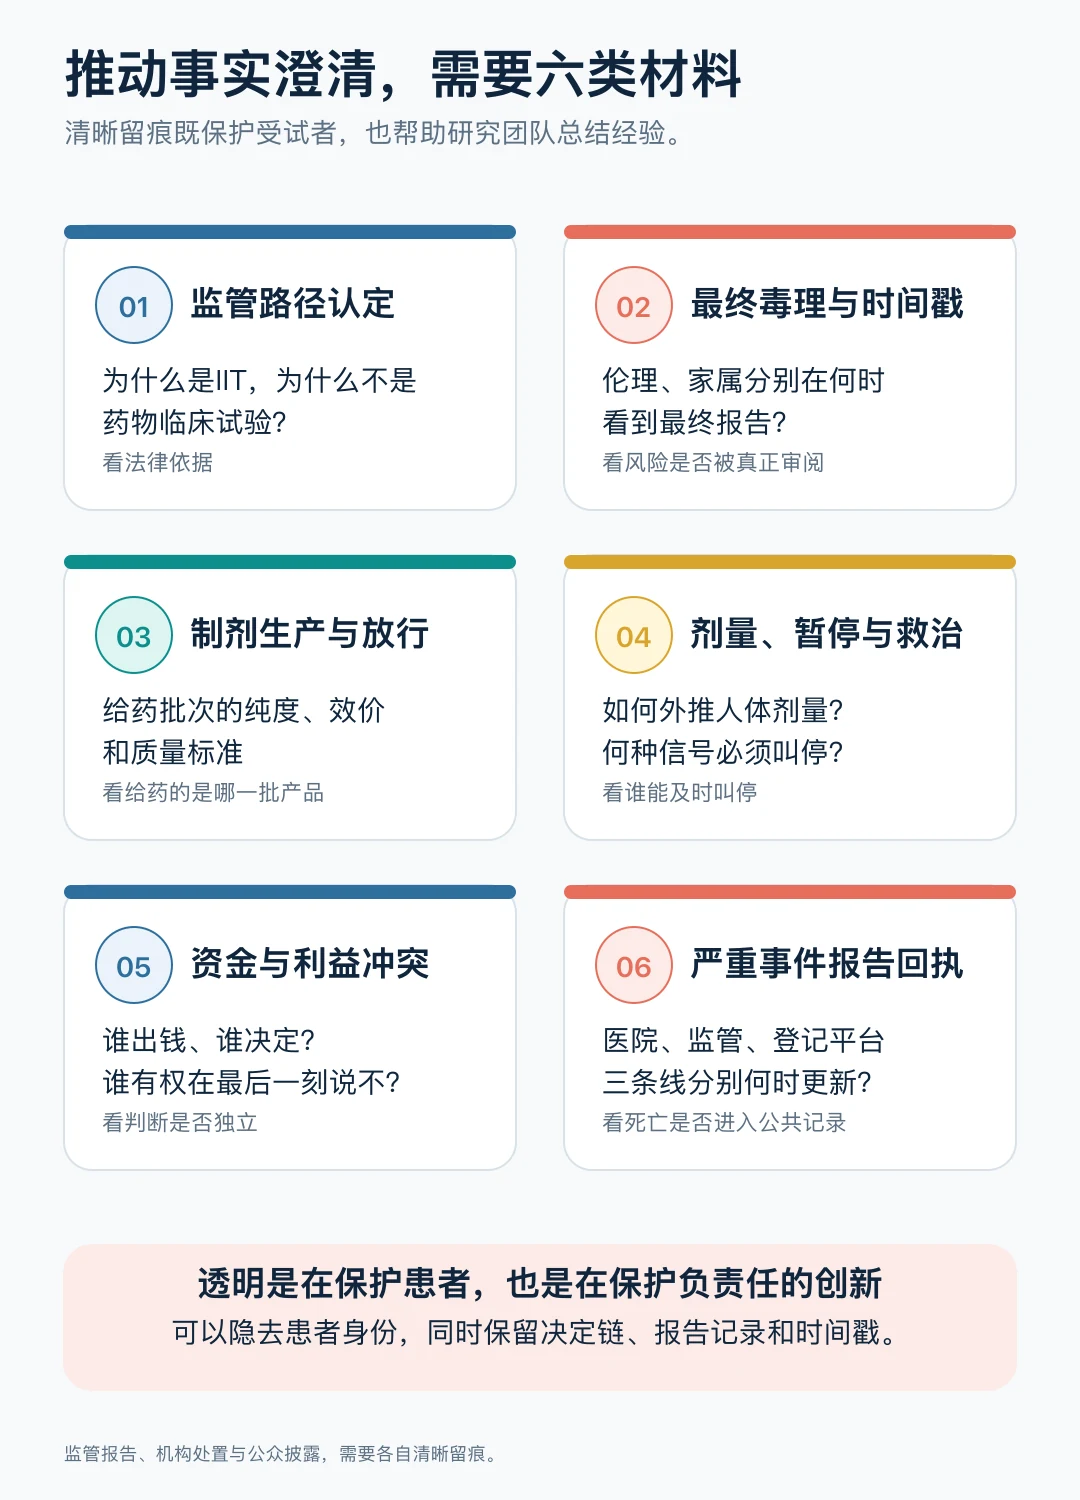
后续调查如果能够在保护患者隐私的前提下,说明以下六类材料,将有助于社会准确理解事件,也能帮助其他研究团队总结经验:
- 监管路径认定文件:项目为何被界定为IIT,是否咨询过药监或卫生健康部门;
- 临床前材料与时间戳:伦理委员会和家属何时看到最终猴毒理报告,风险说明是否更新;
- 制剂生产与放行记录:实际给药批次的滴度、纯度、效价和放行标准;
- 人体剂量、暂停规则与救治预案:剂量如何外推,哪些信号必须停止研究;
- 资金协议与利益冲突管理:资金如何进入机构,研究决定如何保持独立;
- 严重不良事件报告记录:机构内部、监管部门和试验登记平台分别在何时收到更新。
公开这些材料,不必披露患儿身份或家庭隐私。透明既能保护受试者,也能保护负责任的研究者,避免所有IIT因一项事件被笼统怀疑。
七、真正需要升级的是机构能力
相关科学工作不应因为人体结局而被全部抹去。
研究团队解释了CHD3突变如何影响蛋白水平,设计了相应碱基编辑器,在小鼠中获得分子和行为学信号,并探索了大型编辑器通过双AAV进入猴脑后重新组装的工程方案。对一种缺少成熟疗法的罕见神经发育障碍,这些都是有价值的科学推进。[5]
需要总结的是:当实验室成果进入人体以后,研究项目必须同时获得临床申办、制剂质量和安全管理能力。
一个成熟的高风险IIT体系,应当逐步具备:
- 独立于课题组的机构申办者办公室;
- 制剂质量和批次放行能力;
- 与研究团队分离的药物警戒人员;
- 独立数据安全监测和停止机制;
- 统计、监查、保险与损害补偿;
- 能在团队、医院和资助者都希望继续时,仍作出独立判断的专家。
这些能力不应只存在于大型企业。大学医院如果得到更稳定的公共资金、专业人员和国家技术支持,也可以成为高质量、非商业医学创新的重要承担者。
写在最后
IIT既不应被理解为降低标准的捷径,也不应成为高风险创新的负面标签。
它真正代表的是一种值得珍惜的医学动力:当患者太少、市场太小,仍有人愿意投入时间和知识寻找答案。
制度的任务,是让这种勇气不必独自承担全部风险。
美国、加拿大和欧盟强调研究性产品的统一标准;日本和韩国探索风险分级的先进医疗技术路径;中国正在形成药品与生物医学新技术并行的制度。
各条路径都还会继续完善。一个更有建设性的共同方向或许是:
研究者发起,机构申办,国家支持,公众可追溯。
当创新者获得专业支持、受试者获得充分保护、失败也能及时进入公共知识时,IIT才能真正托住罕见病患者的希望。
来源与说明
本文截至2026年7月25日。上海交通大学医学院7月24日对媒体表示事件“目前还在调查中”;截至发稿未检索到更新的正式结论。本文区分公开论文、试验登记、媒体调查所述文件与制度分析,不对个人或机构作法律、伦理或学术不端定性。
中国2026年新规不溯及既往。韩国2026年5月通过的体内基因治疗扩围条款将于2026年11月27日施行,截至本文日期尚未生效。
- Science:A fatal reaction(2026-07-23)
- Retraction Watch:联合调查摘要
- ClinicalTrials.gov:NCT06860672
- 经济观察网:上海交大医学院回应“目前还在调查中”
- Nature:In vivo base editing of Chd3 rescues behavioural abnormalities in mice
- 国家卫健委:医疗卫生机构开展研究者发起的临床研究管理办法
- 国务院:生物医学新技术临床研究和临床转化应用管理条例
- 国家卫健委:生物医学新技术与药品、医疗器械界定指导原则(暂行)
- 国家药监局:药物临床试验审批办事指南
- FDA:IND Applications for Clinical Investigations—Overview
- FDA:Sponsor-Investigator IND Guidance
- FDA:单患者扩展使用IND申请
- Health Canada:Clinical Trial Applications—Sponsor Guidance
- 欧盟委员会:Clinical Trials Regulation与CTIS
- EUR-Lex:Regulation (EU) No 536/2014
- EMA:个体化ATMP的合法提供路径
- 日本厚生劳动省:2025年修法后基因治疗临床研究的适用规则
- 日本厚生劳动省:再生医疗等提供计划与风险分级
- 日本厚生劳动省:《再生医疗等安全性确保法》第一种技术程序
- 韩国国家法令信息中心:先进再生医疗法(现行)
- 韩国国家法令信息中心:2026年修法及生效日期
- NEJM:Patient-Specific In Vivo Gene Editing to Treat a Rare Genetic Disease
- 国家卫健委等:涉及人的生命科学和医学研究伦理审查办法
- 美国国家科学院:Jesse Gelsinger事件与基因转移研究监督
- 澳大利亚TGA:Clinical Trial Notification(CTN)制度
- 澳大利亚TGA:先进治疗产品的CTN与CTA路径
- 澳大利亚OGTR:涉及GMO的人体临床试验许可
图片说明
本文封面和信息图均为本公众号自行制作。正文不直接转载Nature论文原图。
